落在地上的羽毛怎样进入研究
研究者在2015年5月收集自然脱落羽毛,最初覆盖22处点位:WLO-1有6处、WLO-2有8处、TPL有8处。论文记录的羽毛数分别是47、80和104根。后来实际取得羽毛的是20处点位,WLO-2有两处没有采到。
研究者先按距离和性别特征区分个体。不同采样点之间至少相隔2公里,这个间距参照了此前关于繁殖季活动范围约148公顷或约2公里的资料;同一地点的羽毛再按雌雄形态差异辨认。为增加各点位样本量,研究还测序同一地点剩余羽毛,筛查不同的线粒体单倍型。
卵样本来自WLO-1的8枚和TPL的2枚破损或未孵化卵,以95%乙醇保存。羽毛取带髓的羽根,卵取卵壳膜。控制区片段使用物种特异的PMDFU-F和PMDFU-R引物扩增;所有反应设阴性对照,每个PCR产物以正反向引物双向测序。
论文把最初的地点选择和后来的个体识别分开处理。六个WLO-1点、八个WLO-2点和八个TPL点先各限制为一个个体,之后才在同一地点依据羽毛雌雄差异和不同单倍型加入更多个体。这个顺序能解释为什么47、80、104根羽毛没有直接写成47、80、104只鸟,也解释了为什么结果表的样本量是WLO-1 28只、WLO-2 17只、TPL 27只。
DNA提取后,研究者使用50微升的PCR反应体系,并在凝胶电泳确认产物大小。每个产物送往商业服务机构纯化和测序,正反向序列再对齐、人工编辑。阴性对照检验反应过程中是否出现可见污染;双向读取则让同一片段有两个方向的序列可比。
72个个体与16种单倍型
研究最终识别并测得72只个体的序列,WLO-1为28只、WLO-2为17只、TPL为27只。这个72是纳入遗传分析的个体数,和22个采样点、231根羽毛并不是同一个计数。研究读取的是长度1,090个碱基对的线粒体控制区。
这段序列中有19个可变位点,研究者识别出16种单倍型。可变位点里有16次转换和3次颠换,没有插入或缺失;变异较多的位置在控制区5’端的domain I。平均转换与颠换比为3.34,A、T、C、G的平均组成分别为27.7%、31.3%、28.1%和12.9%。Hap1、Hap3等名称只是这段控制区序列的编号,不能从羽冠、尾羽或体色直接辨认。
三个地点合起来,表2列出的单倍型多样性h为0.784,核苷酸多样性π为0.0033,平均成对核苷酸差异k为3.63。WLO-1的h为0.873,高于TPL的0.724和WLO-2的0.706。论文同时提醒,WLO-2样本较少,增加样本后该地点的数值可能改变。
把表2按地点展开,TPL的27只个体有13个可变位点、9种单倍型、k为3.07、π为0.0028;WLO-1的28只个体有18个可变位点、11种单倍型、k为4.86、π为0.0044;WLO-2的17只个体有10个可变位点、6种单倍型、k为2.31、π为0.0021。表里的H是观察到的单倍型数,h和π分别另列;读地点差异时,样本数和这些指标应同时保留。
16种序列已存入GenBank,编号从MG838888到MG838903,对应Hap1至Hap16。把编号写入公共序列库,使后来的研究者能把新的控制区序列与当时的16种组合逐一比对。它仍只覆盖论文测得的控制区片段,并没有给每只绿孔雀建立完整基因组档案。
序列对齐后,论文用邻接法和最大似然法构建系统树,并各做1,000次bootstrap重复以评估树的节点支持。印度孔雀的控制区序列被用作外群。另一张图采用median-joining网络,将16种单倍型按可变位点连接起来。树和网络使用的是同一批控制区材料,却把关系呈现为两种图形:前者显示分支,后者显示各单倍型之间需要多少步序列改变。
网络图里的圆代表单倍型,圆的大小对应频率;连线上的小圆表示突变改变次数,黑色小方块表示缺失的单倍型。图注同时标明,TPL、WLO-1和WLO-2的样本以不同灰度呈现。把图例和表1一起看,才能把Hap1的31只、Hap3的9只等频率数字放回各地点的实际分布。网络按对齐序列的可变核苷酸、以默认参数构建。 印度孔雀外群的控制区序列编号为KF444060。 该外群用于树的定根。
最大似然树的替换模型由AIC选定为GTR+I,其中不变位点比例为0.926;邻接法则按转换与颠换比率使用Kimura两参数模型。论文报告两种方法得到相似的拓扑,因而以最大似然树展示,并把两种树的bootstrap支持一起标在节点旁,只显示达到50%以上的数值。
哪些单倍型在三地重复出现
Hap1、Hap3和Hap7都见于WLO-1、WLO-2和TPL。Hap1最常见,72只个体中有31只携带它,占43.1%。另外,Hap12见于WLO-1和WLO-2;Hap8、Hap9见于WLO-1和TPL;Hap6见于WLO-2和TPL。16种中有9种只在一个地点、且只见于少数个体。
Hap13、Hap14和Hap15来自WLO-1的同一采集点,在网络和系统树中彼此接近。系统树里,WLO-1、WLO-2和TPL的个体没有按地理位置分成各自的支;单倍型网络给出相近的结果。论文据此描述三地间遗传分化较低。
Hap1在表1里有31只个体,Hap3有9只、Hap8有8只、Hap7有6只;Hap6有3只,Hap2、Hap9、Hap12、Hap13各有2只,其余几种各有1只。频率最高的Hap1位于网络中心;Hap8与Hap1之间至少需要7次突变改变。
作者讨论共享单倍型时提出两种解释。基于FST换算的Nm值可以支持基因流的解释;另一种可能是这些鸟在栖息地破碎化前曾生活于连续区域,祖先单倍型被保留下来。后者是论文提出的解释,不是对破碎化发生时间或每只鸟移动路线的直接测量。
4.31%放在哪张表里读
论文还把本研究北部三地的数据与此前HHK北部样本和HKK西部样本合并做AMOVA。北部组包括TPL、WLO-1、WLO-2和HHK,西部组是HKK。表3中的4.31%是两大地理组之间分配到的线粒体控制区变异比例;组内不同群体之间为1.57%,个体之间为94.12%。
该表把显著水平设为p小于0.001,组间一行的p值为0.025,作者据此报告没有显著的区域遗传分化。表4的成对FST从-0.008到0.090,Nm由FST公式换算,范围从5.06到无穷大。这些数值来自五个样本群和单一线粒体标记的分析。
五群比较所加入的此前数据来自HHK北部27个样本和HKK西部22个样本。表4把每一对地点的FST放在对角线下方,Nm放在上方。例如WLO-1与HKK的Nm为5.06,是表中最低的有限值;WLO-1与HHK、WLO-2与TPL的位置记为无穷大。论文的Nm来自Nm=[(1/FST)-1]/2的换算式,应该和直接捕捉、追踪鸟类的移动记录分开阅读。
AMOVA把不同层次的变异拆开,4.31%、1.57%和94.12%分别对应地区组之间、组内群体之间和群体内个体之间。三个百分比加在一起才是表3的总变异分配。表中各行的p值也不同,因而不能只摘出4.31%就离开它的分组方式、样本范围和显著水平。
论文提出,后续可用微卫星标记评估个体杂合度和近交,也需要继续调查地点间的分布和移动。羽毛和卵壳膜让研究能取得野外样本,控制区结果则为下一轮比较确定了可继续检验的单倍型和地点。
保护中心镜头里的绿孔雀
Wildlife Fund Thailand的《In-situ Green Peafowl Conservation Center》带有英语画面字幕。约1分钟起,影片出现树林中的绿孔雀,能看到雄鸟开屏,也有鸟低头在地面活动。画面里的鸟与2015年遗传研究的取样个体没有对应关系,影片也没有展示该论文的测序过程。
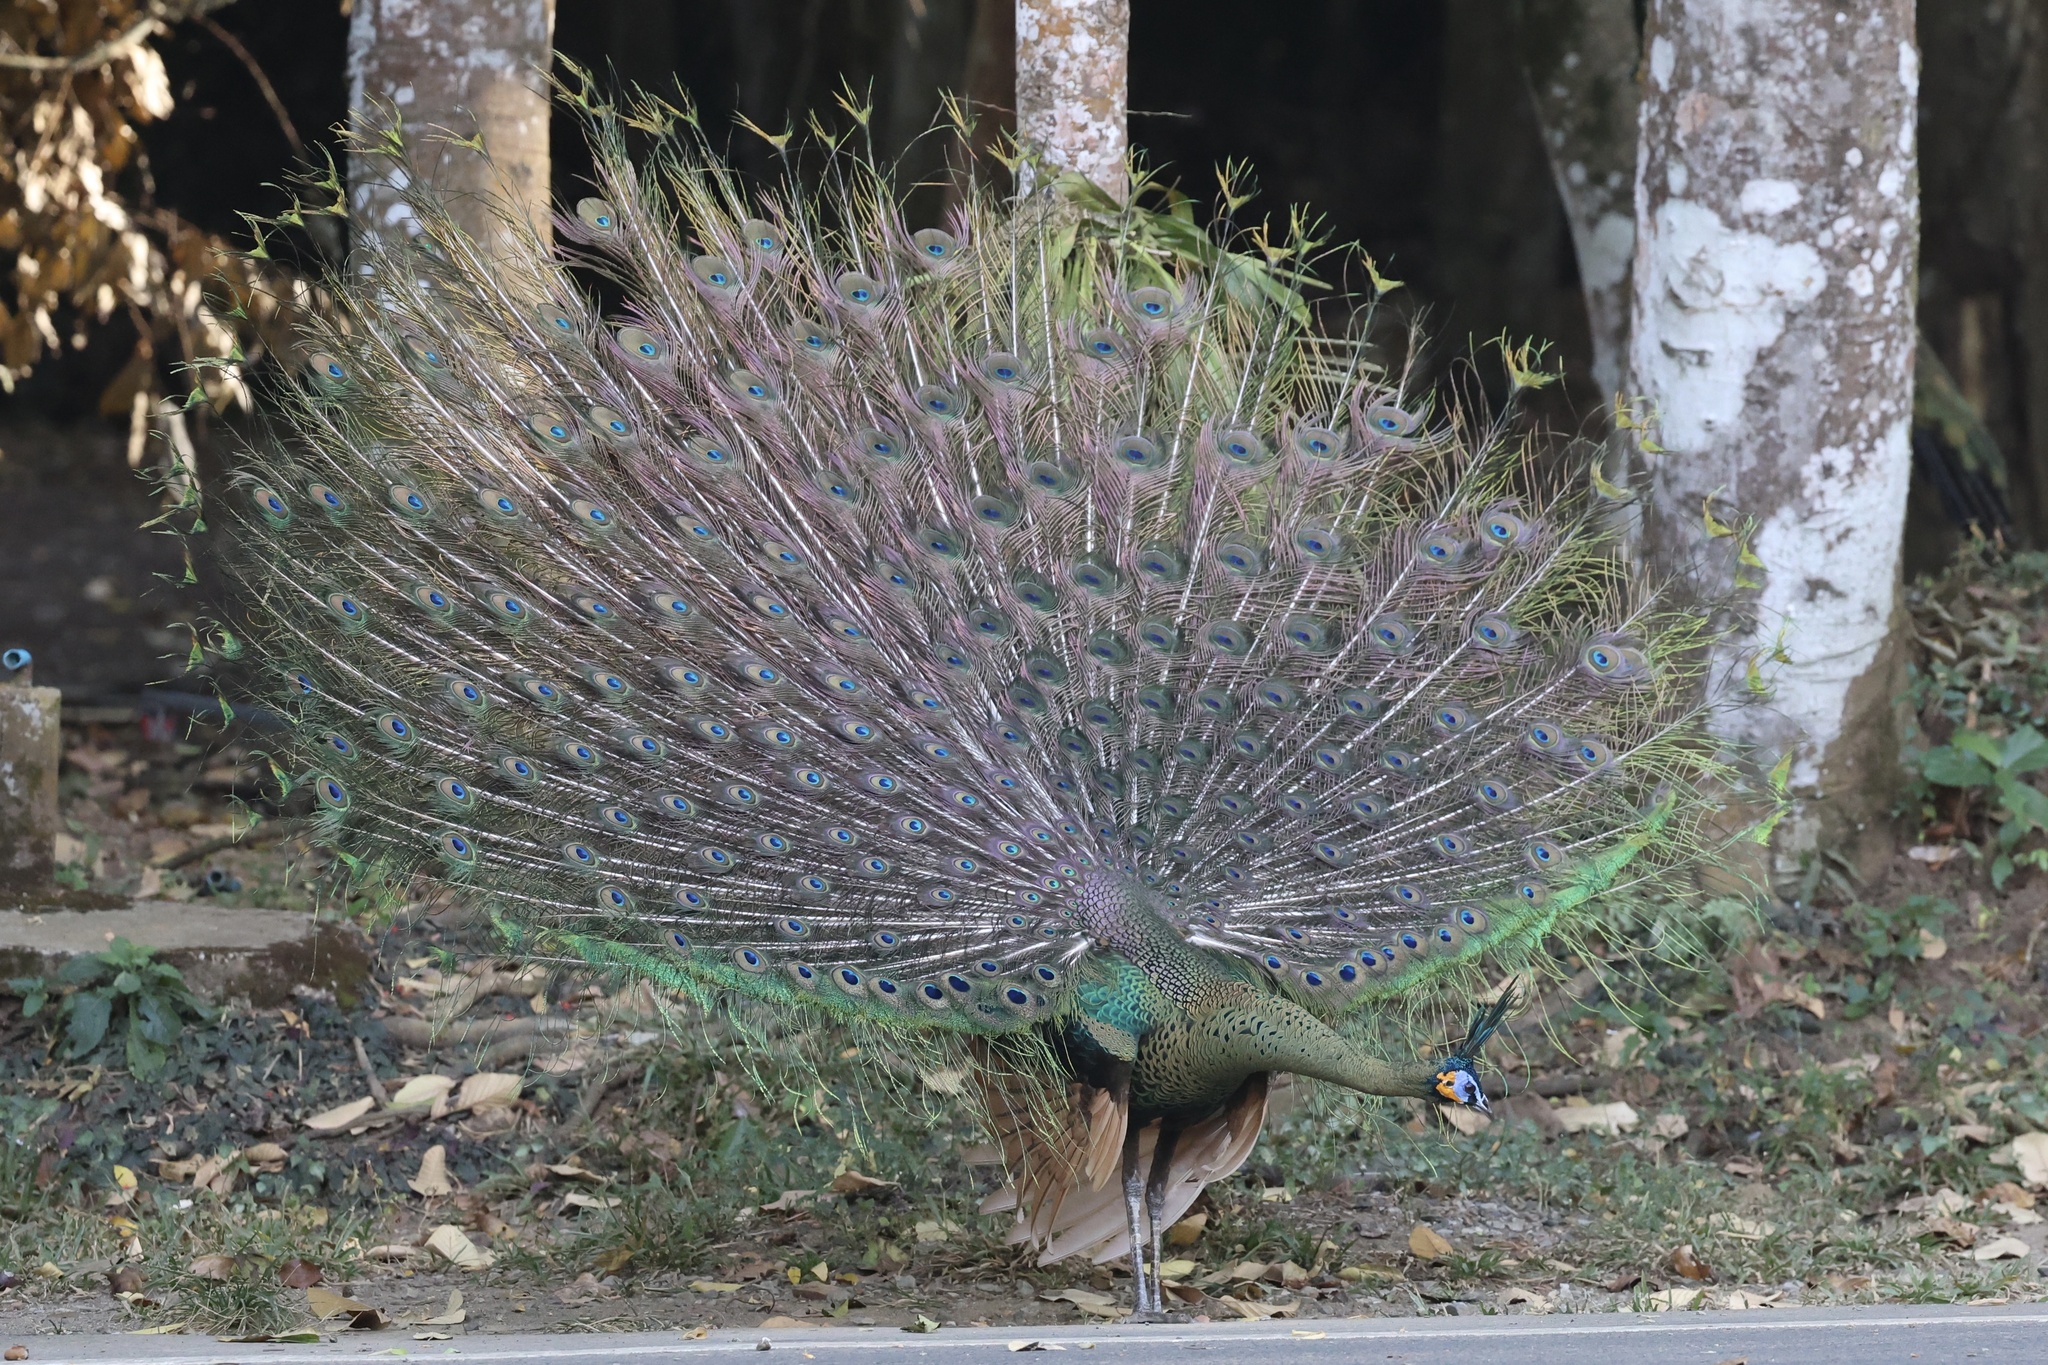
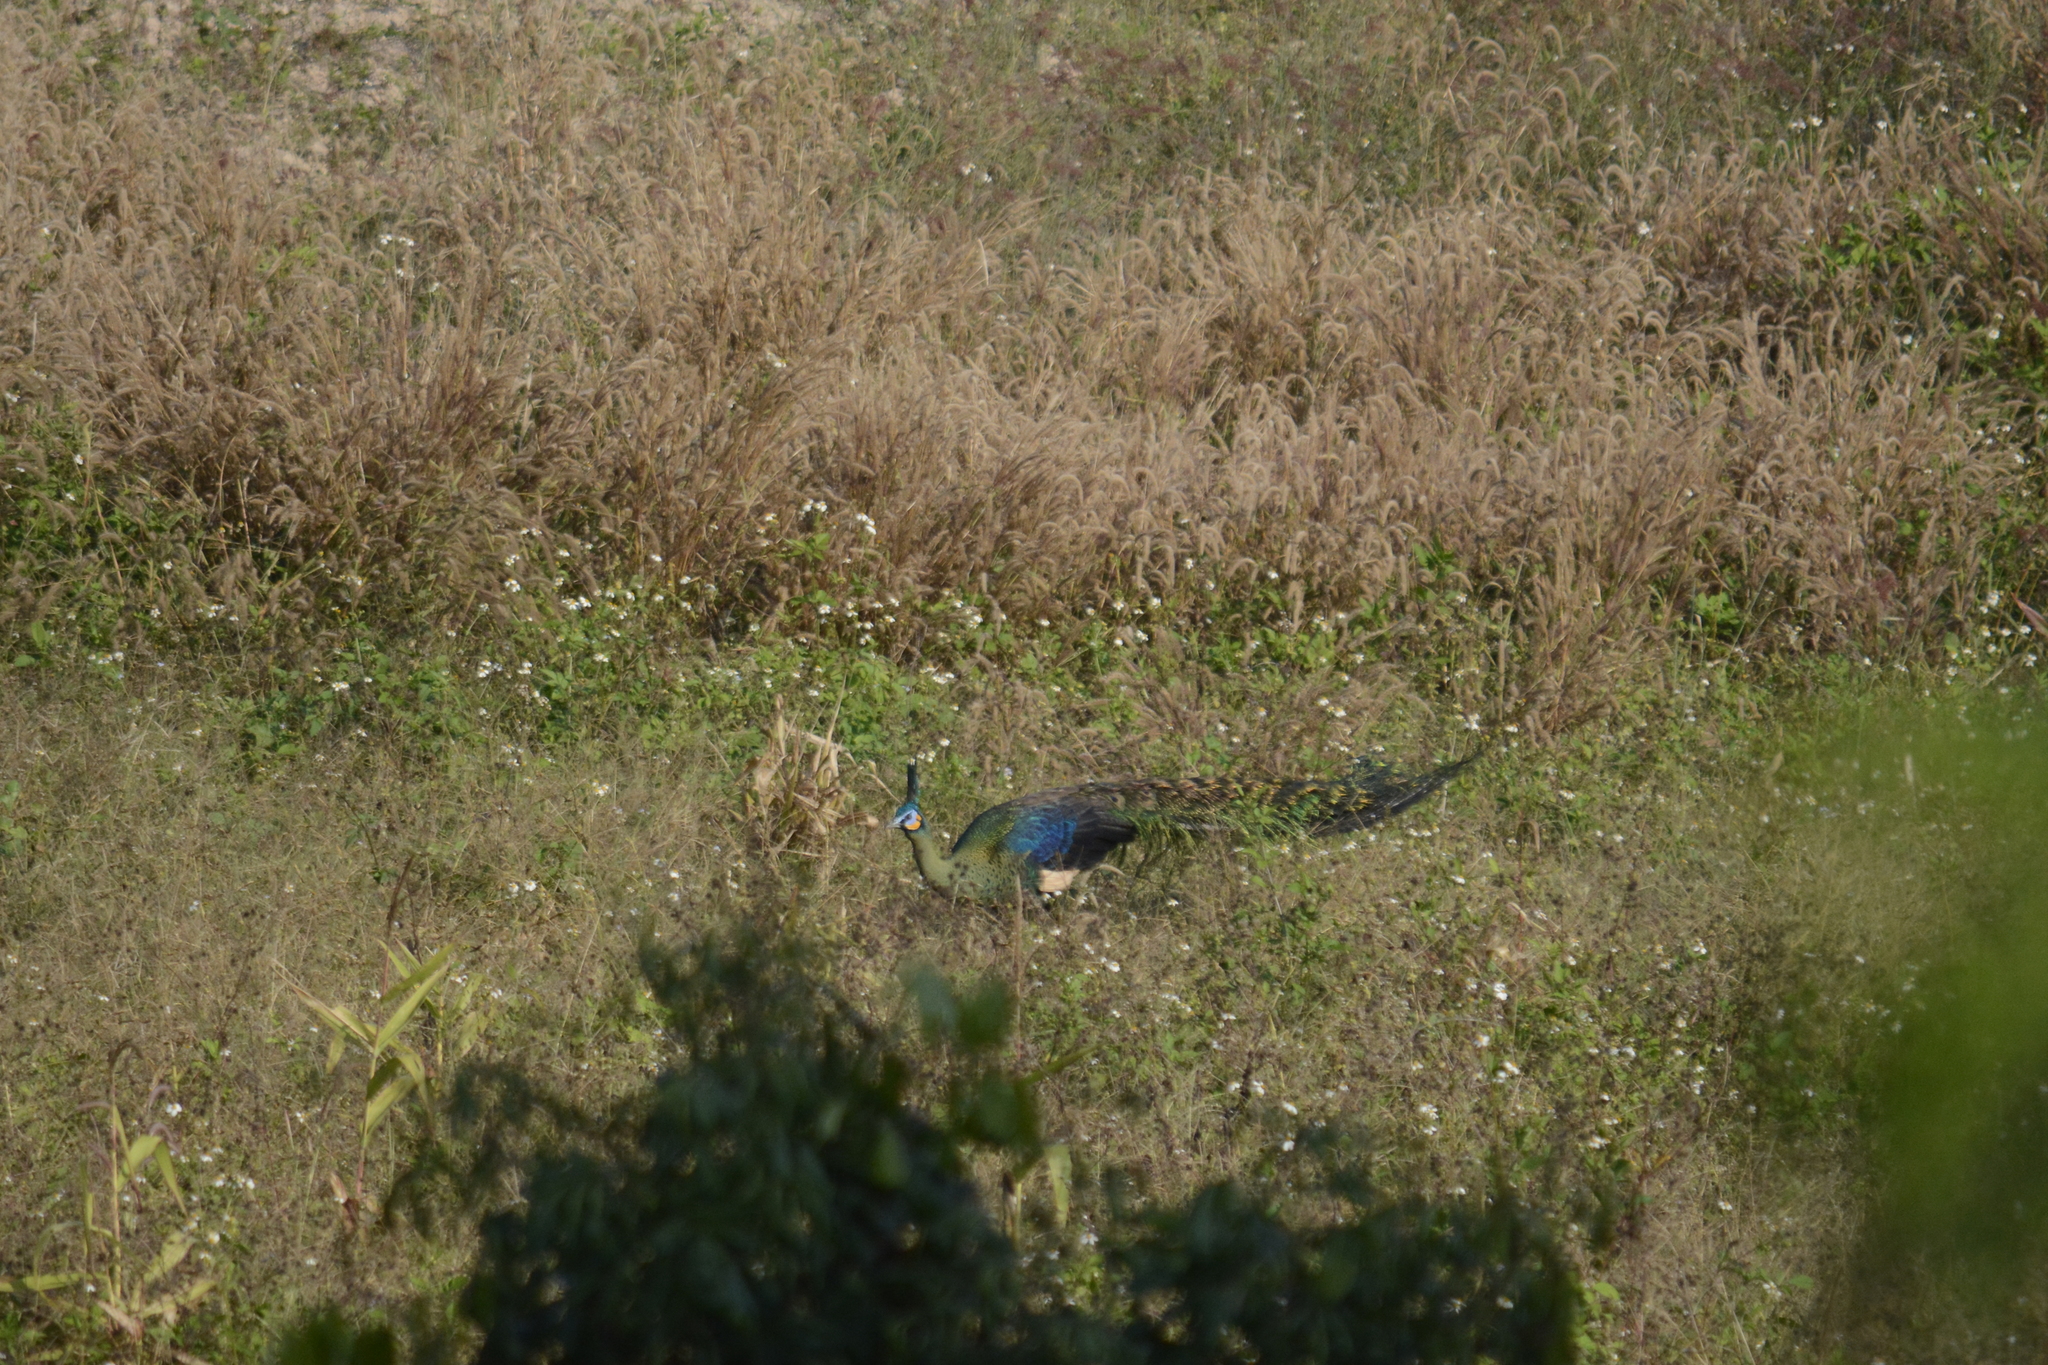
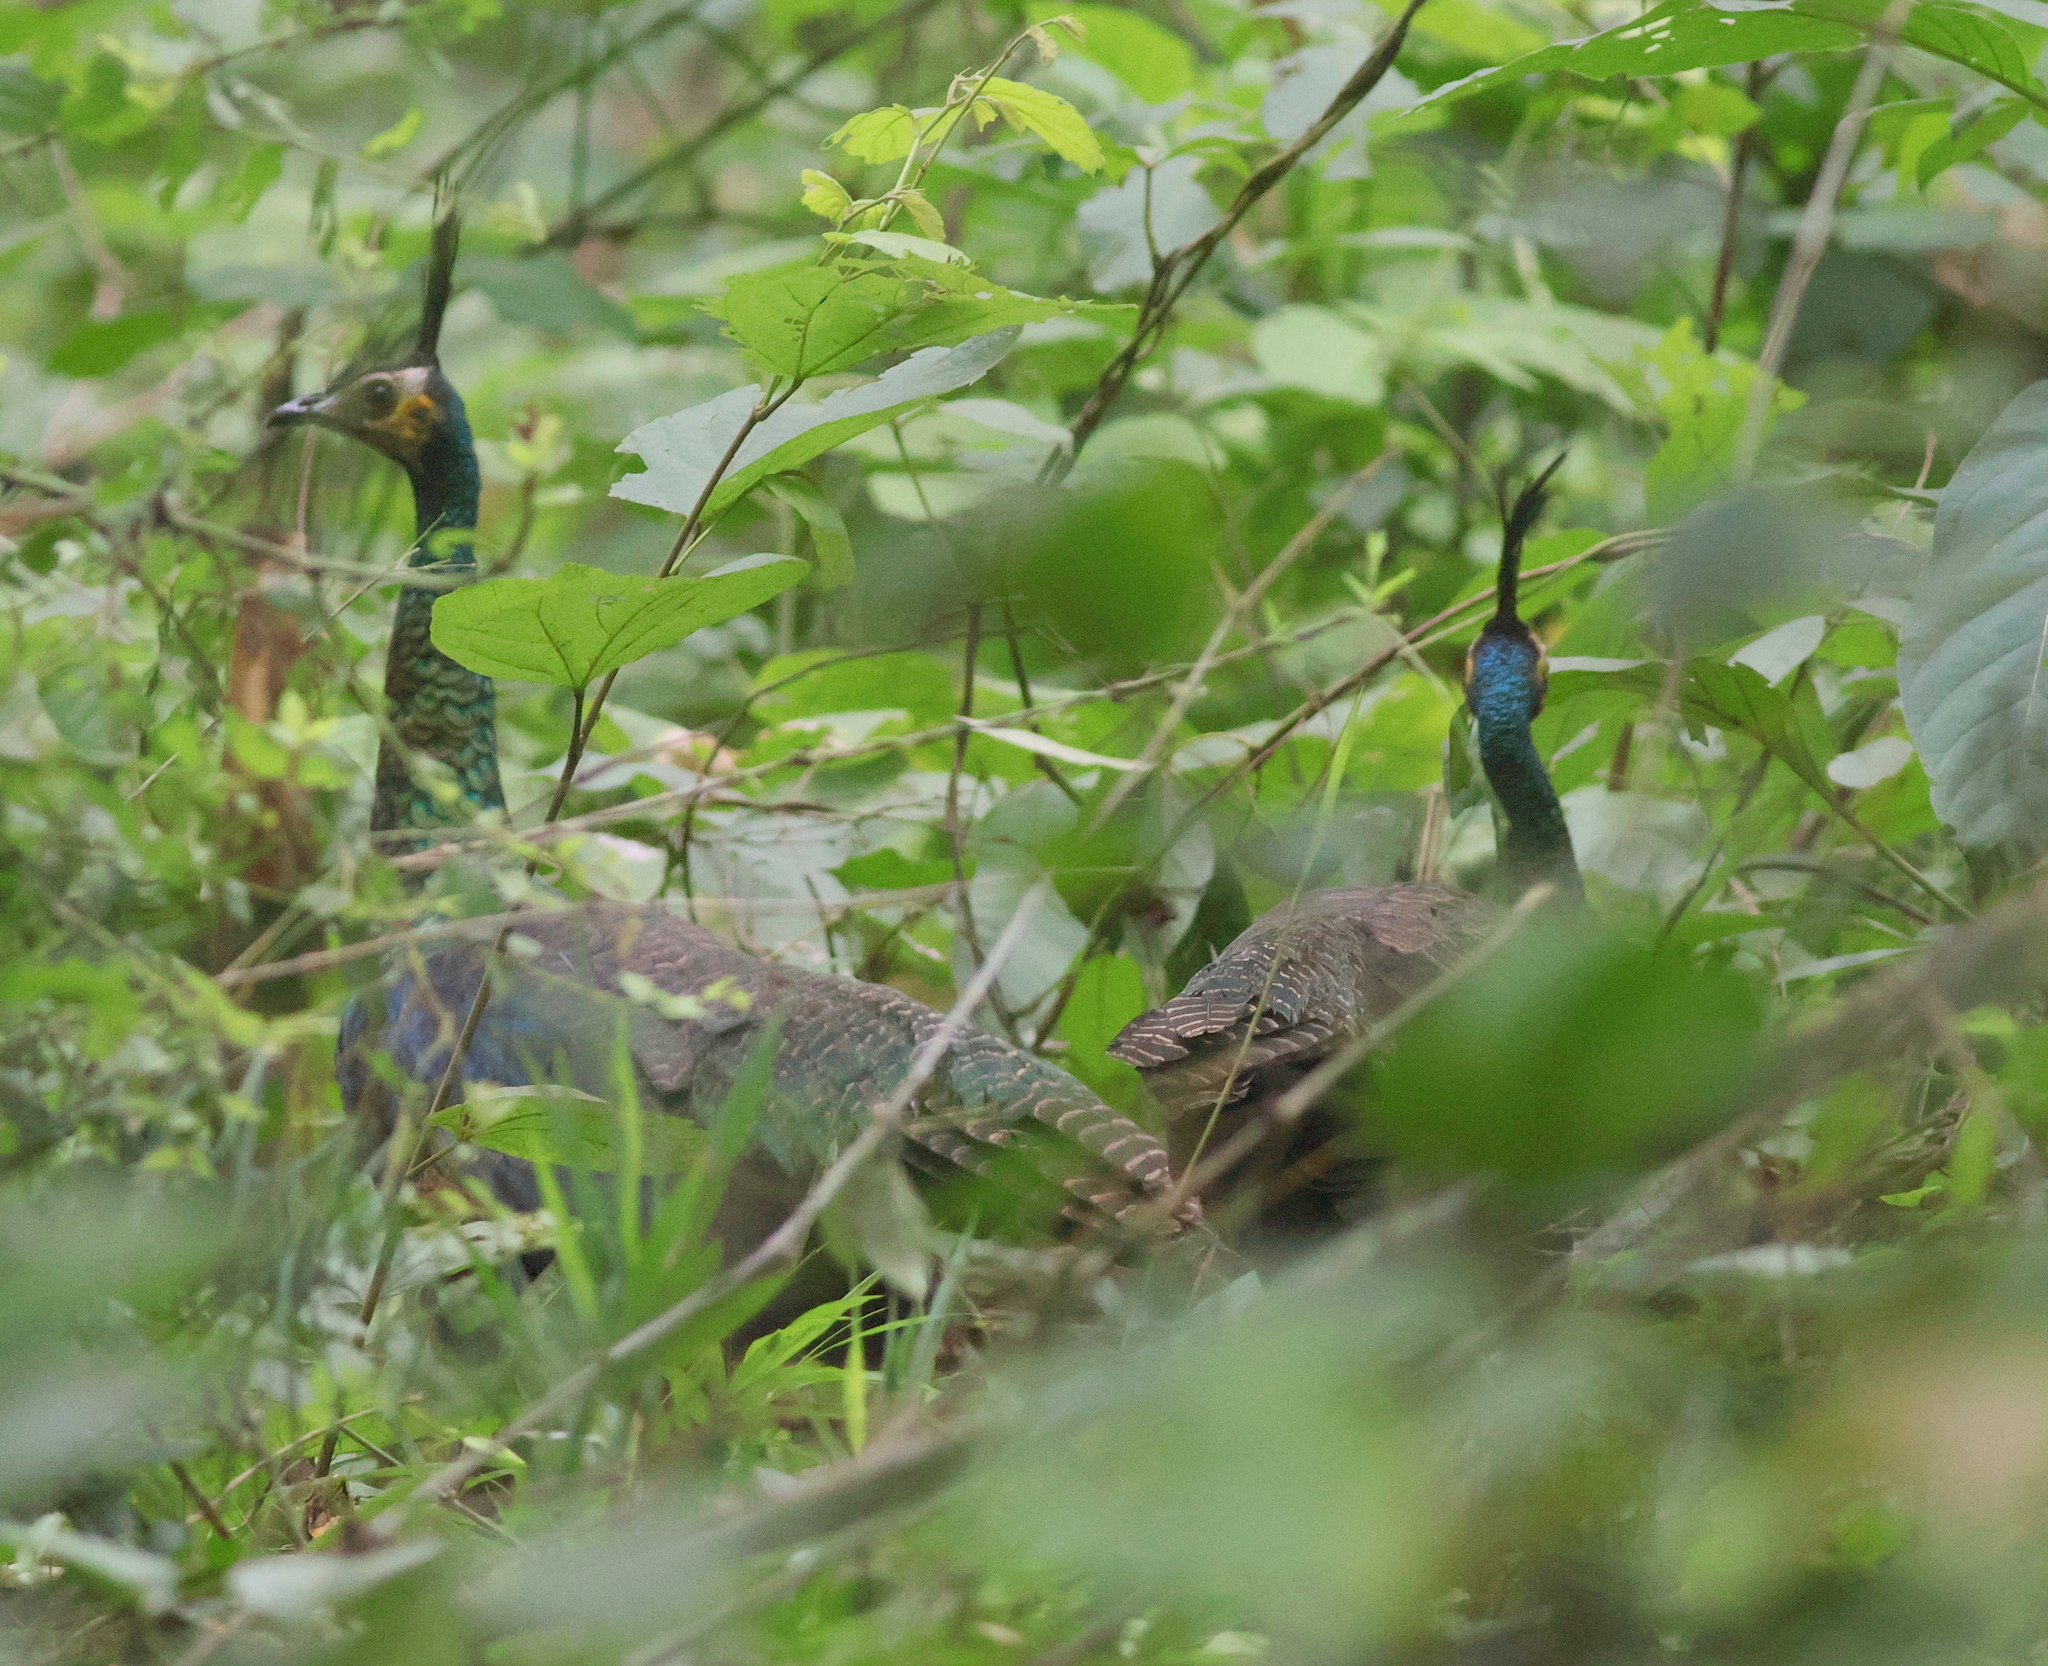
本文三张照片均来自摄影者标注为泰国绿孔雀的Commons记录,分别展示草地侧身、枝叶后两只鸟和开屏场景;拍摄地点没有细化到WLO-1、WLO-2或TPL。